Aligner plusieurs séquences et inspecter les positions conservées
Exemple pratique Comparer les chaînes alpha d'hémoglobine humaine, souris et bovine
Récupérer trois séquences UniProt examinées, les aligner avec le service Omega Clustal à distance et vérifier quelles colonnes contiennent le même acide aminé dans les trois. L'exemple a produit un alignement de colonne 142 avec des colonnes entièrement conservées 116. Ce sont des résultats pour ce petit ensemble de trois espèces, pas une annotation fonctionnelle ou un arbre phylogénétique.
1. Préparer la session et les sources
La configuration de la connexion est décrite dans Bases de données scientifiques.
- Créez Alignement de la séquence de l'hémoglobine et ouvrez une nouvelle conversation avec un modèle connecté. Cet exemple a utilisé Codex subscription.
- Dans Settings → Connectors, rendre Genes & Ontologies et Genomes disponibles sur Main. Oméga clustal appartient à Génomes; ce n'est pas un Connector séparé.
- Configurez le courriel de contact valide de recherche-service demandé par Clustal Omega dans Settings → Privacy → Share contact email with research data services. Utilisez votre contact réel, pas une adresse inventée. Les entrées de séquence sont envoyées à EMBL-EBI.
- Envoyez l'invite ci-dessous. Utiliser des séquences publiques ou autorisées d'une autre manière.
Which positions are conserved among human, mouse and bovine hemoglobin
alpha chains? Retrieve the reviewed canonical sequences from UniProt,
record their accessions and organisms, and align the three FASTA records
with Clustal Omega through the Genomes Connector in Session Notebook.
Follow the submitted job through completion, then save the input FASTA,
raw alignment, submission receipt and a short English report with
conserved-column counts and a few clearly mapped examples. Explain why
sequence conservation alone does not prove function.
Vérifiez les enregistrements retournés avant l'alignement :
| Organisme | Adhésion examinée | Impôts | Longueur canonique |
|---|---|---|---|
| Humain · Homo sapiens | P69905 | 9606 | 142 aa |
| Souris · Mus musculus | P01942 | 10090 | 142 aa |
| Bovine · Bos taurus | P01966 | 9913 | 142 aa |
Les noms FASTA sont human_P69905, mouse_P01942 et bovine_P01966. Tous les noms doivent être uniques. Le P69905 humain est associé à l'HBA1 et à l'HBA2; une entrée de protéines n'est pas nécessairement un gène unique. Gardez l'adhésion et l'organisme avec chaque séquence.
2. Soumettre une fois et suivre l'emploi
L'agent appelle Genomes → clustalo_submit avec les combinés FASTA, stype: protein et outfmt: clustal_num. Le service nécessite au moins trois enregistrements et accepte au plus des enregistrements 4,000 ou 4 MiB. Conservez le job_id retourné, le format demandé et le reçu de la soumission.
- Inspecter la réponse à la demande Notebook. Un ID d'emploi et QUÉBEC signifient accepté, non complété.
- Interrogez
clustalo_statuspour ce même ID, en attendant au moins dix secondes entre les vérifications et en suivant les directives de service plus longues. Ne soumettez pas une autre copie parce que la file d'attente est lente. - Après FINIS, appelez
clustalo_resultsavec le même ID et le même format. Enregistrer le contenu retourné en tant que fichier.aln; recevoir un nom de fichier suggéré ne sauvegarde pas lui-même un fichier. - Si la session s'arrête, conservez l'ID de travail et continuez le même travail plus tard. Une réponse incertaine peut encore correspondre à un emploi accepté; éviter de soumettre une nouvelle fois automatiquement. ERREUR, FOI et _NE FONDE nécessitent une enquête, et non une interprétation vide de l'alignement.
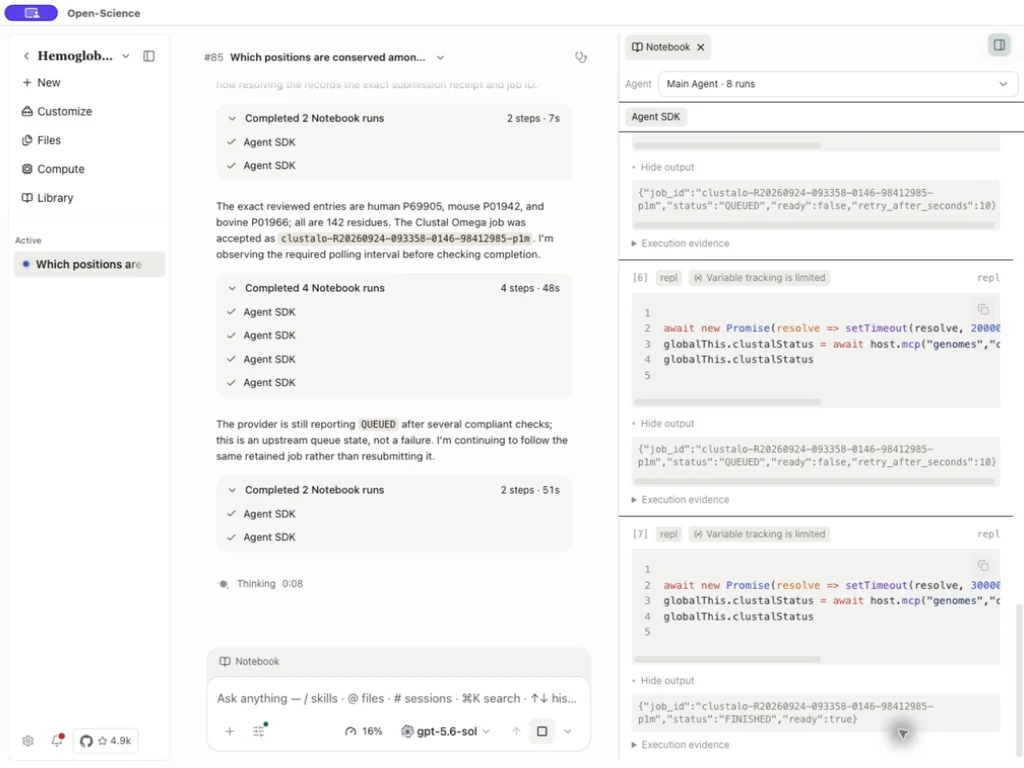
Le reçu de cet exemple enregistre initialement QUÉBEC. Le résultat Notebook ultérieur a rapporté FINIS et a retourné un alignement Clustal O(1.2.4). Les résultats ont une période de rétention contrôlée par le fournisseur, documentée jusqu'à une semaine; enregistrer le rapport rapidement. La taille limite du résultat est 8 MiB. Voir le champs d'opérations.
Réception originale · Alignement brut
3. Vérifier l'alignement et le nombre des colonnes conservées
Ouvrez le hemoglobin_alpha_conservation_report.md généré. Comparez ses adhésions et la longueur de la séquence avec l'entrée FASTA et l'alignement brut. Supprimer les lacunes de chaque séquence alignée et confirmer que les résidus restants correspondent exactement à son entrée; Cette méthode permet d'attraper la substitution ou la troncation accidentelle de séquences.
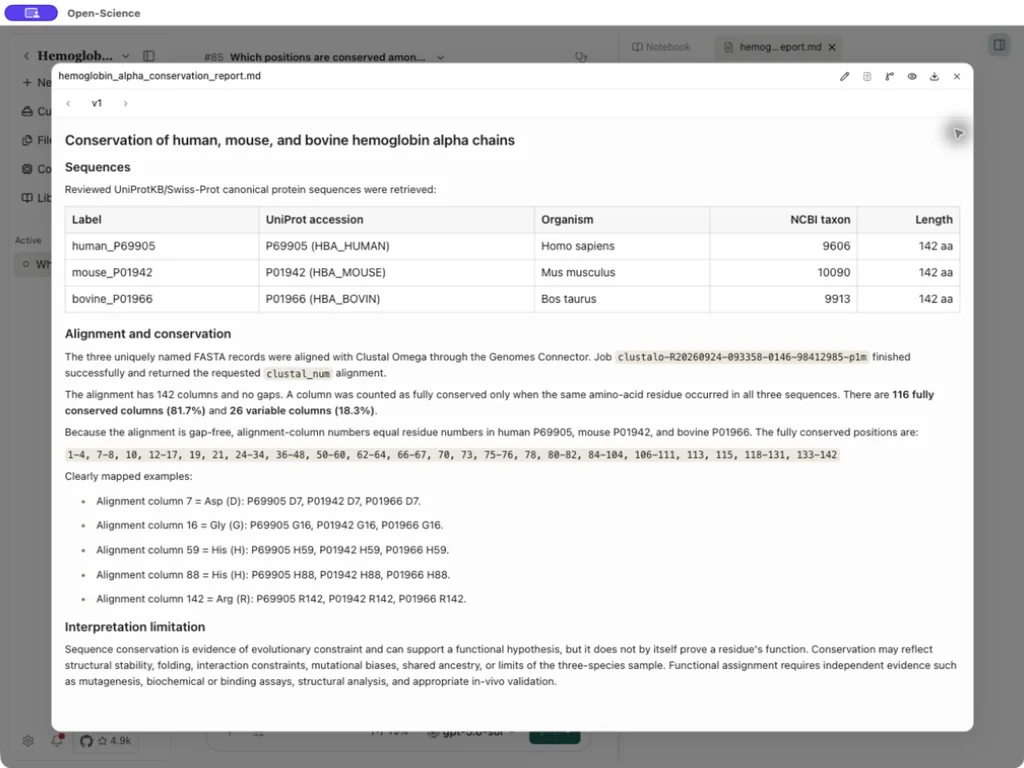
Pour cette course :
| Vérifier | Résultat |
|---|---|
| Entrée et séquences alignées | Trois, chacun des résidus de 142 |
| Colonnes d'alignement | 142 |
| Colonnes contenant des lacunes | 0 |
| Résidus identiques dans les trois séquences | Colonnes 116 |
| Colonnes variables | 26 |
| Fraction entièrement conservée | 116 / 142 = 81.7% |
Dans la sortie Clustal, * marque une colonne entièrement conservée; : et . décrivent des groupes ayant des propriétés similaires, et non des résidus identiques. Ne compter que des colonnes identiques non-gap pour la fraction ci-dessus. Les exemples sont les suivants : D7, G16, H59, H88 et R142. Ici, l'alignement est libre d'espace, de sorte que les colonnes égalent les numéros de résidus de la séquence canonique. Avec les lacunes, cartographiez chaque séquence séparément et ne confondez pas les colonnes d'alignement avec le nombre de résidus ou la numérotation des protéines matures.
4. Conserver l'interprétation dans la preuve
La conservation de ces trois mammifères apparentés appuie une hypothèse sur la contrainte, mais ne prouve pas la fonction d'un résidu. Le pliage, la stabilité, l'ascendance partagée et l'échantillon choisi peuvent tous avoir de la matière. L'échantillonnage plus large des taxons, le contexte structurel et les données expérimentales sont des étapes distinctes. Un alignement de plusieurs séquences n'est pas une recherche BLAST ou un arbre phylogénétique.
Conservez l'entrée FASTA, l'alignement brut, la réception et le rapport ensemble. Pour commencer par une séquence inconnue, utilisez découverte de protéines et BLAST. Pour les recherches de profil spécifiques au programme, voir HMMER et InterProScan.